10月23日,国家药监局药品审评中心发布《抗肿瘤药物基于后线研究数据开展前线适应症临床试验技术指导原则》(国家药监局药审中心通告2026年第48号),自发布之日起施行。这份文件回答了一个研发端绕不开的问题:手里只有后线的研究数据,能不能、以及怎样去开展一线、围手术期治疗这些前线适应症的临床试验。
01
发布了什么
按通告原文,指导原则经国家药品监督管理局审查同意发布,自发布之日起施行,适用于抗肿瘤治疗性药物,不涵盖细胞治疗和基因治疗产品。
为什么现在出这份文件?
过去抗肿瘤药的临床开发,惯例是“从后线往前线走”:先在既往标准治疗失败的患者中验证安全性和疗效,再逐步向更早线次推进。
但靶向药和免疫治疗这些年的数据反复说明一件事——对于具有相同驱动特征的肿瘤,越早接受针对性治疗,患者获益往往越明显。
于是越来越多企业从研发早期就布局前线试验,问题也随之而来:
以前这个问题没有统一的技术口径。第48号通告把这条路径的评估框架写明了。
02
指导原则划了哪些重点
01 治疗线次不再是一道死杠杠。
指导原则强调,“前线”与“后线”是基于治疗顺序的动态相对概念。用于评估的后线数据既可以来自某一特定线次的研究,也可以整合多个线次的数据——重点不在严格限定线次,而在系统分析每位受试者的既往治疗情况。
整合不同线次数据时,需关注肿瘤负荷、既往治疗暴露和预后风险方面的异质性,并通过分层分析、协变量调整或敏感性分析评估结论的稳健性。
02 后线数据的来源另有两条硬要求
若后线数据仅来源于单臂临床试验,建议提供外部对照(真实世界数据、历史研究数据)佐证疗效的稳健性;若数据主要来源于以境外数据为主的国际多中心临床试验,需结合不同区域标准治疗的差异,评估其在中国受试者中开展前线试验的适用性。
03 三大核心评估要素,缺一不可
文件先给出前提:前线患者体能状态更佳,但预期生存期更长,对长期给药安全性的要求更高。基于后线数据规划前线试验时,指导原则要求系统评估药物作用机制、后线疗效数据、药物安全性特征。
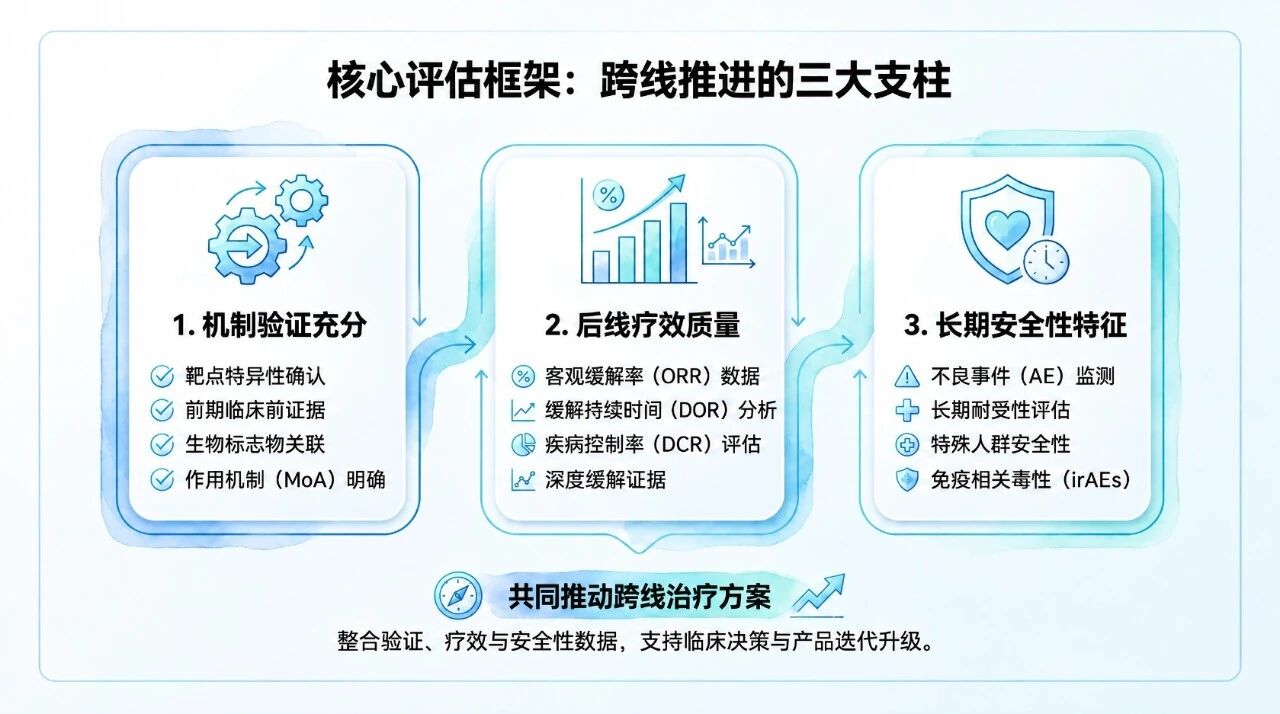
药物作用机制评估
靶点特异性高、后线数据已在生物标志物阳性人群中显示显著疗效的药物,向前线推进的科学合理性较高;
后线疗效数据评估
除客观缓解率(ORR)外,还应提供缓解深度、缓解持续时间等缓解质量数据;
药物安全性特征评估
具有已知累积毒性(如骨髓抑制、神经毒性)或迟发性毒性,以及存在潜在长期安全性风险的药物(如部分抗体偶联药物),需在后线研究中积累更长随访时间的安全性数据;并建议评估特定基线特征亚群的获益/风险,以及推进至前线后采用新联合方案时的叠加毒性风险。
04 给药策略单独成节:单药、联合与剂量
联合用药推进需具备明确的协同增效机制假设和/或非临床证据支持;
试验药A+试验药B模式建议优先在后线完成联合方案的剂量探索或群体药代动力学分析;
并在关键试验中通过析因设计(设立单药队列或单独开展随机对照Ⅱ期试验)说明各组分贡献。剂量方面,若后线已完成充分的剂量优化且前后线人群在药物代谢、耐受性及肿瘤生物学特征上无显著差异,前线试验可不重复剂量探索。
05 跨线次推进,先沟通
对于基于三线数据直接启动一线试验这类“跨线次推进”路径,指导原则建议就其科学合理性与药审中心进行沟通交流,或在申报资料中提供充分的支持依据。效率更高,但举证责任也更重。
06 早期肿瘤适应症另有专门考量
文件明确:在计划开展早期肿瘤人群试验前,应在晚期肿瘤患者中获得相对明确的正向获益-风险比证据,且该数据通常应来自晚期一线治疗阶段的充分研究结果,不建议仅以晚期后线人群数据支持开发;
晚期数据的随访时长需结合治疗阶段确定(辅助治疗疗程更长,通常需更长期的安全性暴露数据);
新辅助阶段的药物不应增加手术风险或导致患者丧失手术机会,试验设计中需明确纳入手术安全性评估指标与围手术期风险管控措施;
疗效评估不能只看肿瘤缩小,要着眼无病生存期(DFS)、无事件生存期(EFS)、总生存期(OS)等长期结局,并明确设定治疗周期与足够的随访时间;
包含新辅助、辅助等多阶段的方案建议分阶段收集与分析数据。
03
对申办方意味着什么
1 研发路径可能缩短
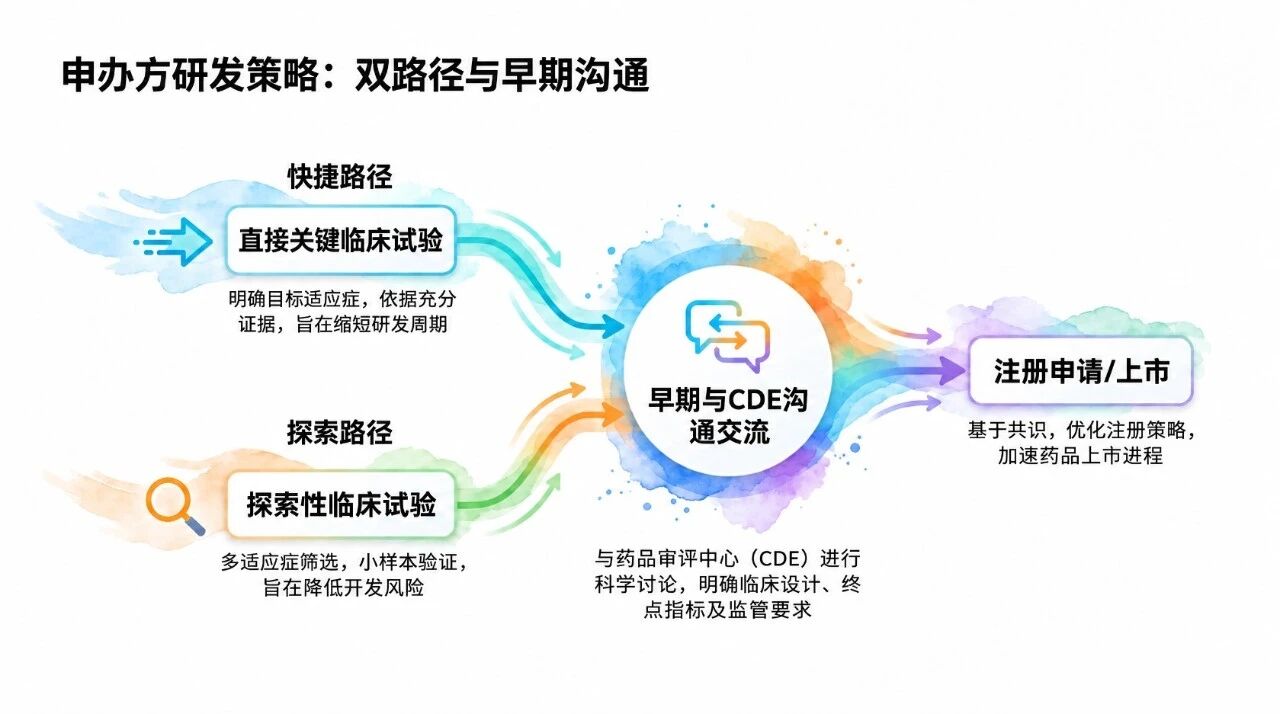
最直接的影响是研发路径可能缩短。但文件给出的是两条并列路径,而非一条捷径。对后线数据突出、前线存在未满足临床需求的药物,满足疗效优于前线标准治疗的潜力、安全性耐受良好具备长期用药基础、靶点机制验证充分这三个条件,才可评估直接启动前线关键临床试验的可行性;反之,若疗效未显示优于前线SOC的潜力,则建议先在前线开展探索性试验,再推进关键试验。
2 门槛写得清清楚楚
机制不明确、后线疗效有限的产品,文件的态度是先完善机制验证或后线联合探索,待证据链更完整再审慎考虑推进。换句话说,这份指导原则给的不是捷径,是把“什么时候可以快、快到什么程度”的标准摆到了台面上。
3 研发路径可能缩短
对项目管理的实际建议只有一条:研发策略里如果涉及前线推进,无论是逐步推进还是跨线次推进,尽早把沟通交流提上日程,别把说服监管这件事留到申报资料里才做。
04
临床执行端意味着什么
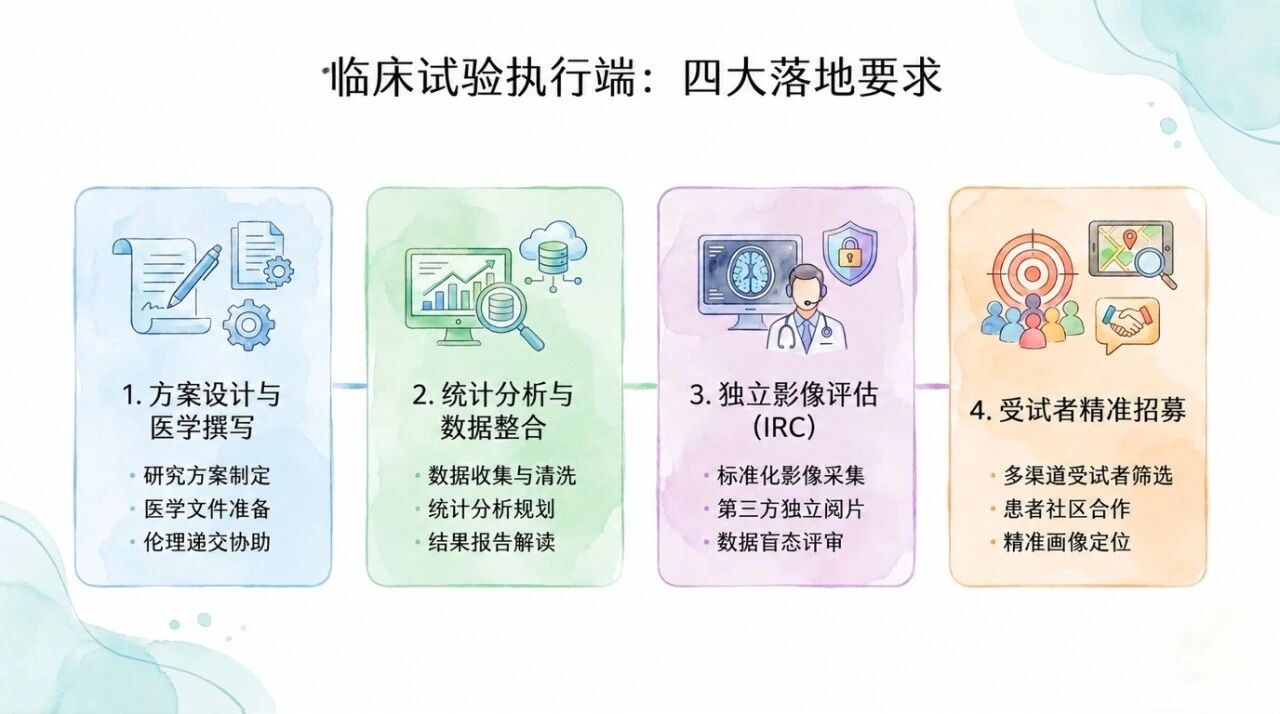
落到试验执行层面,几个环节的工作量和方法都会随之调整:
方案设计与医学撰写
线次界定、既往治疗情况的记录颗粒度、单臂数据的可追溯性,都是文件明确提出的要求,方案和知情文件需要相应细化。
统计分析
多线次数据整合、异质性处理、E-R模型支持剂量决策,以及联合方案的析因设计与剂量探索安排,统计师要更早介入设计,而不是等数据出来再补救。
影像评估
文件把缓解深度、缓解持续时间列为评估疗效提升的重要依据,这类缓解质量指标在实体瘤试验中通常依赖独立影像评估(IRC)来完成。评估的独立性、一致性和可溯源性,会随着前线推进路径的放开而变得更关键。
受试者招募
文件建议基于后线数据前瞻性判断能否通过生物标志物选择人群,前线试验的人群界定会更精准,也对入组阶段的受试者定位能力提出了更高要求。
从后线到前线的路,CDE没有拦,只是把通行证的样子画了出来。接下来比拼的,是谁的证据链画得更符合那张图。
参考文件:
《抗肿瘤药物基于后线研究数据开展前线适应症临床试验技术指导原则》,国家药监局药审中心通告2026年第48号,2026年10月23日发布,自发布之日起施行。本文为公开文件的整理与解读,具体适用请以CDE官网原文为准,必要时请咨询专业机构。
有临医药
有临医药(UnionClin)创立于2017年,总部设于上海,聚焦肿瘤、自免、神经领域的创新药物临床研究。依托AI赋能的数字化平台、专业临床资源与团队优势,已构建覆盖新药研发全周期的智能化服务体系:从IND策略-NDA申报,提供I期至III期新药临床研究一站式解决方案。
服务包括:医学事务、临床运营、数据管理与统计、临床药理、药物警戒、独立影像评估、生物分析、SMO及专业化人才派驻等。具备中美双报、创新性试验设计经验、全球多中心临床研究服务能力;引进海外优质产品,推动本土创新产品国际化。
拥有500余人服务团队,驻地全国超过100个城市,与2000余名核心领域临床专家及1000余家研究中心建立有效合作。已为400余项新药临床研究项目提供服务。